投稿

メールの転送設定、[.forward]の罠

大学のメールをgmailなどのサービスに転送したい方は、結構いらっしゃると思うので、そのためのtipsをシェア。 .forwardから始まるテキストファイルをサーバーに置くことで、メールの転送が可能になります。(方法は、所属の組織によって異なると思います。うちはウェブ上で設定していく仕様) ここに、転送先のアドレスだけを入れておくと、メールはそちらに転送されてしまって、メールが元々送られてきたアドレスのサーバーに情報が残りません。そこで、転送先のアドレスの前に、 \[ 元々のアドレス ],[ 転送先 ]   というように、" \ + アドレス "という一文を書き込む必要があります。 我々の大学のサーバーの設定では、 [ 元々のアドレス ]のところが、 [ユーザー名]となっていました。 もっと具体的な例を出すと、 \xxxxx@yyy-u.ac.jp,zzzzz@gmail.com または \tttttt,zzzzz@gmail.com (tは、大学内のアドレスのユーザー名)  という感じです。 このなかで、バックスラッシュが曲者で、ツボってしまいました。 バックスラッシュ"\"は、日本語環境では¥と表示されることが多々あり、windowsのファイルパスなんかの時は、"\"でも、"¥"でも昨日するのですが、 うちのサーバーでは、¥といれて.forwardを登録すると、元々のアドレスにメールが残りませんでした。 ここで、少しツボって時間をとったので、共有した次第です。 [参考] .forwardについて http://www.itmedia.co.jp/help/tips/linux/l0245.html http://x68000.q-e-d.net/~68user/unix/pickup?%7E%2F%2Eforward バックスラッシュと¥について [バックスラッシュと円記号の悲劇] http://juangotoh.hatenablog.com/entry/2016/06/13/104139
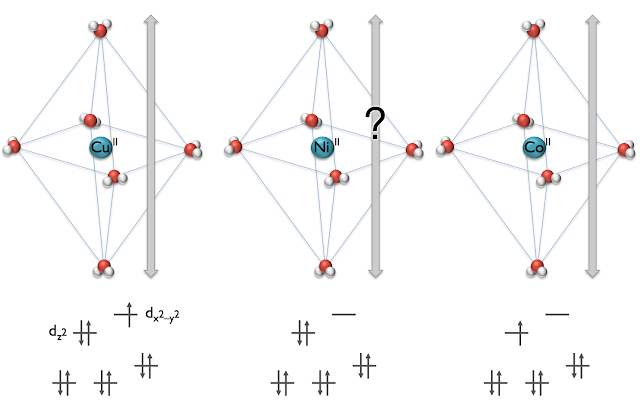
Ni(II)はヤーン・テラーで歪むのか

イメージ
銅(II)ヘキサアクア錯体では、軸位にある水は、エカトリアル位の水よりも少し遠くに位置していることが知られている(下図左)。銅(II)を代表として、eg軌道に奇数個の電子を持っている金属錯体は、上記の錯体と同様の、z軸方向の歪みを持つことが知られている。 この歪みは、dx2–y2軌道とdz2軌道の縮退が解けることにより、エネルギーの利得が得られるためだと教えるのがヤーンテラー効果 (Jahn-Teller Effect ) の入門的な説明だ。 素直に考えて行けば、Co(II)に代表されるd7の電子配置を有する金属イオンや、ハイスピン状態をとったd4の金属イオンの八面体型錯体の場合、構造の対称性が低下することは容易に理解できる。 (縮退が自発的に解けることがポイントで、フラーレンラジカルアニオンのような高い対称性の骨格+奇数の電子をもつ有機分子でも起こることが知られている。) それではニッケル(II)ではどうなるのか(上図、中)?この場合も dx2–y2軌道とdz2軌道の縮退が解けるのではなかろうか。(d8では起こらないと習った気もする。) 学部生にこのことを教えていて引っかかったので、調べてみることにした。 多くの入門書には、「ヤーンテラー効果はd7やd9の配置の場合にみられる」とさらっと書いてあるにとどまり、d8の場合はヤーンテラーは出ないとだけ書いてある。 どこかの教授さまが記した講義資料を幾つか拝見するも、肝心な知りたいところが書いていない。 幾つかの英文サイトを逡巡して、丁寧に解説してあるものを見つけた。やはり、多少の論争もあるらしく(Niもヤーンテラーするよ派 vs しないよ派)、論争を踏まえた上で、やはりNi(II)はヤーンテラー効果が出ないとするものであった。 参照 http://www.adichemistry.com/inorganic/cochem/jahnteller/jahn-teller-distortion.html 以下、その解説の要約である。 ニッケル(II)の電子配置について、ハイスピン状態(HS)とロースピン状態(LS)の二つに分けて考える。 HS.「 ニッケル(II)のハイスピン錯体は、eg軌道に電子を詰め込む方法が一つしかない。 よって、軌道の対称性を崩そうにも、縮退...

.log fileが開けない

ワークステーションに蓄積したスクラッチを消去した後、これまでに計算して作ったlogファイル等々、開けなくなった。 ファイル自体におかしいところはなさそうだし、ワークステーションとは別のコンピューターに入っているgauss viewからは開けるようだ。 分子の構造を描画する際にスクラッチファイルを読み込みに行っていることが原因と考えられたので、gauss viewの設定を変更することで解決できた。 File –> Preference –> File/Directory 「Scratch Directory」の設定を、Use GAUSS_SCRDIRからUse launch directoryへ変更することで、log ファイルが開ける様になった。 とりあえずの問題は解決したが、.chk の読み込みなど、他の挙動に影響はでるんだろうか。。

ラボのHP

ボスから、研究室のホームページを刷新せよとのご下命。 自身のページは、かんたんにオシャレなページができると一瞬話題になった、 strikingly で作っている。 シンポジウムのページもそれでサクッと作ったことがあるのだけれど、ボスの反応はいまいち芳しくない。 デザインがアグレッシブすぎのように感じてるのだろうけど、運用面でも独自ドメインでないのは少々問題なようだ。 WixとかJimdoなども少し検討したけど、ドメインを取得するには月1500円程度の使用量がかかるようだ。 いろいろと見て、最終、WordPressに行き着いた。 無料だし、オープンソースのコミュニティがしっかりしている(開発が継続的に行われている)し、勉強する手段も多そう。 すこし勉強してみよう。17/3/22

Lanl2DZの使い方

イメージ
第6周期の重〜い金属イオンの錯体の計算をかけることがあったので、備忘録。 金属錯体分子の計算は、有機分子と比較して扱う電子の数が増えるので、ただでさえ遅くなりますが、第5-6周期になると、なおのこと大変。 基底関数によっては、「Xeまでしか対応してません」とか言って、計算が止まる(参考:HCPシステムズの ホームページ )。 重い元素では、結合に関与してこない内核電荷を真面目に計算せずに、「凍結」した状態として扱う有効内核ポテンシャル近似 (ECP) を用いることが、わたし(遷移金属錯体)の分野では多いです(2017年現在)。いわゆる擬ポテンシャル(Pseudopotential)の一種。論文によっては、フローズンコアと書いている場合もあります。 具体的な手法としては、Lanl2DZ(ロスアラモス国立研究所発のメソッド)、あるいはSDD(シュトゥットガルト-ドレスデンのチーム発)になるかと思います。 [この記事に興味がある方は、もしかしてコッチも読んだほうが・・・ 「SDDを使った重原子を含む分子の計算」 https://whereareelectrons.blogspot.com/2019/07/sdd.html ] 中心金属にECP、配位子に一般的な(6-31G等)基底関数を使って組み合わせる際は、Lanl2DZはダブルゼータ、SDDはトリプルゼータレベルなので合わせた方がよい、という話もあるようです。(計算科学.comさんの 記事 ) (トリプルゼータレベルのLanl2TZなんてのもあるそうです。ただ、gaussian09まではデフォルトでは入っていないので、自分で設定してやることが必要なようです。) 今回計算した金属元素についてはLanl2DZを使っている論文がマジョリティーのようだったので、Lanl2DZを用いましたが、自分のコミュニティーの論文なんかを読んでいるとSDDが多い気がします。 具体的な計算方法 入力ファイルの B3LYP/(基底関数) の部分に、Lanl2DZといれるだけで、計算できます。 この場合、第一、二周期元素にはD95Vという基底関数があてられ、Na-Biの元素にはLos Alamos ECP で内核ポテンシャルを近似した上で、 ダブルゼータレベルの関数で価電子の軌道計算が行われます。 少し...

分光器用の棚

イメージ
分光器の周辺は、得てしてゴチャゴチャしがちです。 スペースの無い、日本のラボでは、物を垂直方向にうまく配置していくしかありません。 そこで、人生で初めてアングルで棚を自作するということをしてみました。 金属の板では少し味気が無いので、集積材を天板として、丁度良いサイズの棚を自作しました。 全部で大体、一万円ですみました。 黒のアングルがどうしても良かったのですが、なかなかモノタロウには無い。。 amazonのほうが、安くて使い勝手の良いサイズのものがたくさんありました。 アングルカッターを持ってい無いので、初めからいろいろサイズの選択肢があるamazonはありがたい!大学の工作センターに行けば切ってくれるのかな?まあ、はじめから丁度よいサイズのものを買うに越したことは無いでしょう。 カラーアングル30型1200mmブラック カラーアングル30型450mmブラック カラーボルトナット 6×12mm 20組入 ブラック (もう少し短いナットでも良かったかも。リベット部分を外にすると、ナットが柱の内側に来る。角では、これが真ん中に集まるので、回して締める際にスペースがなくなる。) コーナープレート 4枚入 ブラック パイン集積材 発注の後に気づきましたが、集積材は発送前にカットしてもらうことも可能だそうです。 カットして貰えば、事前の設計通りになったのですが。まあ次回の改善点です。 学生さんに手伝ってもらいましたが、自分で実験環境を良くする取り組みを行う意識づけになればな、というところです。

単結晶X線構造解析用ワークステーションの立ち上げ

ShelxによるX線構造の精密化は、同業者の間で非常に評判が良く、マルチコアのコンピューターをうまく使えるように設計されているという話を聞き、新しくワークステーションを立ち上げました。 いろいろ見ましたが、 ドスパラ でcorei5の乗っかったPCを購入。 マグネイトIM  (56,800+税) リガクのCrystalStructureをインストール。ユーザー登録もしていなかったので、ついでにしておきました。 立ち上げた時点では、ユーザー登録はされていません。 「administrator」としてログインしましょう。パスワードは設定されていません。空白です。 CrystalStructure(4.2)には、SIRやShelxが最初は入っていないので、プログラムをダウンロードしてCrystalStructureのファイル内の、適切な位置にフォルダを作成し、そこにプログラムファイルを置いてやる必要があります。 旧バージョンとはファイル名が変わりますので少し手こずりましたが、リガクのHPに丁寧な マニュアル がありました。 それによると、¥Rigaku¥CrystalStructureのフォルダ内に「extras」というフォルダを作成(大文字、小文字も多分認識している?)。 そこにShelxのインストーラで出てきたファイルをすべて突っ込めば完了です。 始め、CrystalStructureの動きがモッサリしていたのですが、互換モードでWindows 8としてプログラムを走らせると、少し早くなりました。(アイコンの右クリックから、プロパティ->互換性タブから設定できます。) Shelxの使い勝手ですが、Rが落ちる落ちる! 大体の結晶はサクッと解けるのですが、ディスオーダがある場合の精密化がShelxは得意なのが特徴。 今、大場先生、植草先生の書かれた 結晶構造精密化SHELXLの使い方 を読みながら、Shelx独特の位置、熱異方性因子の束縛、抑制条件の打ち込み方を勉強しているところです。