投稿

ラベル(計算化学)が付いた投稿を表示しています

分子軌道の表示 [isovalueってなに?]

イメージ
分子の軌道は、計算によって得られる重要な情報の一つです。細かな話ですが、 その記述の際のポイントに付いてです。 トップの画像の左右は、同じ錯体分子([Fe(O)(NH3)5]2+, 水素は表示していません)の軌道の一つです。違うのは、黄色い点線で示した「isovalue」という数値の大きさです。 ご存知のように、電子は原子核の近くにより大きな存在確率を持っており、原子核から離れるほどその存在確率は小さくなります。一つの分子軌道にはアップスピン、ダウンスピンの電子が1つづつ入りますが、その存在確率は、無限遠まで足し合わせることで2になります。 軌道を描画する際には、無限遠まで表示してもなんのこっちゃわかりませんので、適当なところで区切る必要があります。その設定が「 isovalue」の値となります。 単位は、1(e-)/ 1Å^3 となります。これは、 1Å角の立方体に、1電子入っているときの値を1とする単位系です。 (文献を読む場合には、体積の単位系に、Å の代わりに原子単位系のBorh [≒0.53 Å] を利用しているケースもあるようなので、注意してください。) 上の例では、左は0.02  (e-)/ Å^3 の密度になるところまで表記しています。 表面の内側の電子密度は  0.02  (e-)/ Å^3 より大きくなっています。 右の例では 0.1  (e-)/ Å^3 の密度になるところまで軌道を表示しています。どちらも、もちろん間違いではありませんが、電子密度のより高いところだけを表記したほうが、その軌道に「主に」寄与する軌道がハッキリする点でおすすめです(何をディスカッションしたいかによりますね)。 上の例は、鉄のオキシド錯体のHOMOを表示しています。配位子場理論では 、金属錯体のHOMO近傍の軌道は中心金属のd軌道と、配位子の軌道の反結合性軌道で近似されますが、右の例ではその様子が見られます。一方、左の例では、一つの軌道に様々な原子軌道の寄与が実際にはあることがわかります。

うまくDFT計算が進行しない[エラーメッセージを見る]

イメージ
Gaussian での計算が正常に終了しないとき、かならずファイルの後ろの方に、 どうして計算が止まったかが書いてあります。 このキーワードを検索すると、上級者が初級者に教えてくれるサイト、 CCL.Net  (古くからある) や、 Research Gate  (やや新しい) の中で議論しているページに に繋がることがあり、そこでのやり取りを「ちゃんと読むと」解決することも少なくありません。 でも、まぁ面倒ですよね。 (もしかしたら、 こちら も役立つかも?) このページでは、計算のつまづきのうち、解決できたものをポロポロと収録していきたいと思います。しょうもないミスも一応入れていきます。なにかの足しになれば幸いです。 ____________  IPrune out of range in DecPrn.  Error termination via Lnk1e in /usr/local/gaussian09d01/g09/l302.exe input ファイル内のミスを意味するエラーメッセージです。 このときは、同じキーワードが二回書いてありました。 ____________ ラジカル分子で、電子スピンとおのおのの原子の核スピンがどの程度相互作用しているのかについては、Isotropic Fermi Contact、あるいはAnisotropic ~ のところを見れば分かります。この数値はうまく計算できていれば、EPR測定で得られたカップリング定数と、よく一致します。 普通は自動的にアウトプットされるのですが、どうやら100原子を超えると省略されてしまうようです。その場合、ルートセクション(汎関数とか指定する行)に、「Iop(6/82=1)」と打ち込んでやると解決しました。( 参考 ) ____________  GradGradGradGradGradGradGradGradGradGradGradGradGradGradGradGradGradGrad  Berny optimization.  Bend failed for angle    39 -    40 -  ...

遷移状態の構造最適化が止まったら[GaussianによるTS計算にまつわるTips]

遷移状態計算って、やってみると意外となんとかできるもんですが、それでも基底状態と比較して、やや面倒なことも多いと思います。 私はラジカル系の計算をすることが多いのですが、ラジカル的な解を求めようとしているのに、勝手にイオン的な(閉殻的な)遷移状態がでてきてしまったり、難しいことが多いです。 なかなか、ノウハウを共有している資料も多くないので、解決に向けたノウハウを少しずつ貯めて行きたいと思います。(Gaussian09を用いたDFT法です。) (もしかしたら、 こちら も役立つかも?) [閉殻分子同士のラジカル性の反応を見たいのに、勝手に求核攻撃のような解に収束してしまう] 一重項分子の結合のホモリシスを伴いながら進行する系で、どう考えても遷移状態ではラジカル性がないとおかしいのに、求まったTSの軌道を見ると完全に閉殻、つまりイオニックな反応になってしまったことがありました。 三重項として計算をすすめて構造を見つけた後に、その構造を出発点に、もう一度一重項として計算を行う方法があるようです。とんでもないことをやっているようにも聞こえますが、αスピン、βスピンの距離が離れた状態だと、 βスピンがひっくり返って 三重項となった状態と、あまりエネルギーは変わらないようです。これを利用すると、閉殻的な、ニセの一重項にトラップされることなく、望みの電子配置に極めて近い構造、軌道、から計算を始められるようです。 (新たに求まった、開核性の一重項の電子配置にある遷移状態が、閉殻性の一重項よりも不安定だったら、、どうしたらいいんでしょうね。最適な汎関数を探す旅に出なければならないかもしれません) Gaussian先生の構造最適化は、他の計算ソフトと比較して、とても優秀だそうです。ですが、その能力を過信してはいけません。(どんなアルゴリズムで最適化を進めているか、理解してませんよね?私もですが、、気になるあなたはBernyアルゴリズム、について検索すると幸せになれるかもしれません。) 他に、より安定な解があるのに、全然違う準安定な解を拾ってくる可能性については、常に気を配らなければなりません。 結合が安定にできる原子間距離にあるときの計算は、結構精度よく再現できているそうですが、原子間距離が離れてくると、誤差が大きくなってきます。 DFT法ではなく、...

SDDを使った重原子を含む分子の計算

重原子が含まれていると、計算が重たくなるため、重原子の内殻を固定してしまう近似法がよくつかわれることについては、先日も紹介しました。 [ Lanl2DZの使い方 ] ←こちらのほうが、重原子の近似計算について、やや丁寧に記述しています。 このLanl2DZについての記事が、よく読まれているようなので、SDDを使った計算についても、方法を丁寧に紹介しておきたいと思います。 SDDのほうが、ややモダンな方法と言えるでしょうか。SDDで使われる基底関数(トリプルゼータレベル)は、 Lanl2DZで使われるもの(ダブ ルゼータレベル )より高級です。 先行研究などがあり、それと比較したければそちらに合わせるようにしましょう。 (方法は、ほとんど一緒なんですが、初めてやるときはよくわかりませんよね。) 分子内のすべての原子をSDDで計算する場合は、「UB3LYP/SDD」のように、汎関数/基底関数の指定をしてやればOKです。 でも、実際の論文を読むと、みなさん中心金属だけSDDで、あとの有機物部分は他の基底関数を使っている場合が多いですよね。 では、どうやるの?ということで、 例として、Fe(IV)(O)(NH3)5 について、汎関数をb3lyp、基底関数については鉄をSDDで、残りの部分を 6-31g+(d)で 計算してみます。 タイトル行(青字)で、汎関数(ここでは ub3lyp )の後ろに「/ genecp 」と入っています。普段は基底関数(6-31gとか)の指定が来ますが、基底関数をいじりますよ〜(gen)と、擬ポテンシャルを置きますよ〜(ecp)という宣言が入ります。 その後、赤字で鉄の基底関数がSDDで使われる標準的なもの で、N,O,Hには、 6-31g+(d)をつかってくれ、という指定をしています。 一行開けて、オレンジの部分は、鉄に擬ポテンシャル、SDDをおいてくれ、という司令になっています。 無事に計算が収束するといいですね! _____________ %chk=ironoxoSDD.chk # opt=tight ub3lyp/genecp geom=connectivity int=fine Title Card Required 2 3  Fe       ...

Natural Bond Orbital (NBO) Analysis, 自然軌道解析をやってみる

イメージ
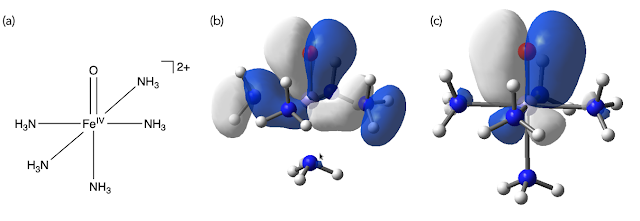
中心金属と配位子の間の結合次数が知りたい! しかし、量子化学計算結果を見ても、分子軌道として表示されているので個別のM–L相互作用についてはあんまり良くわかりません。 こんなときに、実験化学者を助けてくれるのが、NBOです。 [Fe(IV)(O)(NH3)5]2+ 錯体 (a) と、そのFe–O間のπ結合に相当するMO (b) と, NBO (c) MOでは、アンモニアにまで軌道が染み出しているのに対し、NBOではそのような染み出しができる限り抑えられており、鉄中心と酸素配位子の間の電子密度に焦点があたっているのがわかる。 名城大、永田先生が、メタンを例に わかりやすい図 を示されています。 これを見て、なんのこっちゃ?という人は、無機化学の教科書の分子軌道や、対称適合線形結合のところを勉強しましょう。[ハウスクロフト無機化学が、まだ割とわかりやすいように思います。] Wisconsin大Madison校、フランク・ワインホルド博士が1980年代に開発した手法で、彼のNBOについての総説は2019年現在、むちゃくちゃ 引用 されています。 この総説 を参考にざっくりと説明すると、NBO解析の手順は以下のとおりです。 0. まず、分子軌道をいつもどおりに計算します。 1. 続いて、得られた分子軌道を構成する原子軌道を切り出します。ここで、それぞれの原子軌道は、直行関係をもつように計算されています。 2. 更に、有機化学の教科書にあるような形で混成させることで、   自然混成軌道(NHO)を作ります。(sp3混成ってやりましたよね。あれです。) 3. 最後にこれらを線形結合させることで、2原子間の結合をシンプルに(あるいは我々の結合の見立てと合致する形で)記述する 自然結合軌道(NBO)を生成します。 一旦、たくさんの関数の足し合わせとして求まった分子軌道を、再び原子軌道 へと切り分けるところが、解析手法のミソ 。 良く分からなければ、とりあえず結合論で学習する、混成軌道を利用した分子の組み立てをやっていると考えれば良いと思います。 原子軌道 → 自然原子軌道(NAO) → 自然混成軌道(NHO) →自然結合軌道(NBO) → 自然局在化分子軌道(NLMO)→ 分子軌道 の順に、原子軌道がミキシングされ...

それぞれの原子に異なる基底関数を指定する

イメージ
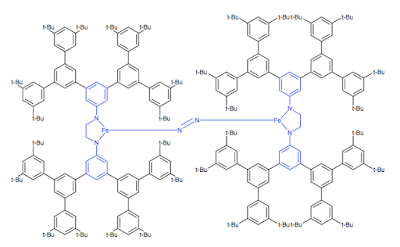
非常に大きな分子の計算において、末端置換基を切断してしまい、計算を軽くする方法がよく知られています。 徐々に基底関数を高級なものにしていく手法 と並行し、かぼそい計算パワーしか使うことのできなかった時代の知恵です。 もちろん、知りたいことがその計算でわかればよいのですが、嵩高さゆえの歪んだ構造を計算したい場合、まったく役に立ちません。やっぱり、切り捨てちゃだめだよね。。。 例えば、こんな分子(架空のものです)。青い部分をマジメに計算すれば、 電子状態はほとんど記述できるでしょう。 しかし外側をバッサリ切ると、中心構造にも影響が。 ONIOMの設定が、現在gauss viewでは手軽にできるようなので、それを勉強するのは解決法の一つかと思います(私はまだつかえませんが)。 オルタナティブな方法として、各々の原子に基底関数を割り当てられることを利用して、中心の電子状態を決定している部分には、大きな基底関数を当て、末端の嵩高さだけの寄与(だとかんがえている)の部分に小さな基底を当てる手法を紹介します。 gen キーワードを使うと元素毎に基底関数を当てられること は紹介しましたが、それの応用版です。 原子ごとに番号が与えられていますが、これを利用します。 原子の番号は、gauss viewをつかっていれば、下の絵のコマンドで簡単に確認できるので参考にしてください。 あるいは、gauss view 上で、原子の上にマウスカーソルを持ってくると、左下に表示がでます。 ここから_______ %nprocshared=16 %mem=63000MB %chk=Fe.chk # freq  b3lyp/gen geom=allcheck guess=read int=ultrafine Title card required 2 5  Fe                 1.59676500   -0.03311300    0.00000000  N               ...

構造最適化の際の基底関数を徐々に大きくする

大きな分子の構造最適化には、時間がかかります。 軽い計算から、徐々に精度をあげる手法をとることが一般的かと思います。 たとえば、汎関数を固定しておいて、 3-21g → 6-31g → 6-31g(d) どんどん大きな計算機が安くなってきているとはいえ、初手から大きな計算を放り込むより、丁寧に計算を回したほうが結局はストレスなく最適化構造が得られるように思います。 ただ、計算が6時間で終わるくらいのだと、細かく様子を見るのは面倒です。 週末に重たい計算を投げるような用途にも不向き。 そんな時に使えるのが、 Link コマンド です。 計算の最後に、 --Link1-- を貼り付けると、その下に記述したジョブを自動的に開始します。 これを利用した例を以下に貼り付けときます。 3-21gで計算をはじめ、6-31g、6-31d(d)へと計算のレベルが上がります。 最後は、opt=vtight で収束判定を厳しくし、int=ultrafineで計算に使うグリッドを細かくしています。2019年現在の査読論文で、文句がつかないレベルを想定しています。 得られた構造を用いてさらに振動解析を行い、虚数振動のない極小構造であることを確かめておく必要があることについても申し添えておきます。optの後ろにfreqキーワードを入れて おいて、そのまんま計算してしまってもいいでしょう。 ポイント ・計算のたびに、同じ名前のchkファイル(ここでは、 Sn.chk )を指定し、初期座標、初期軌道についての情報をそこから引っ張り出すことで、低いレベルの計算で得られた情報をスムーズに次の最適化計算に引き継いでいます。 ここから %nprocshared=2 %mem=8000MB %chk=Sn.chk # opt b3lyp/3-21g geom=connectivity Title Card Required 0 1  Sn                 1.59676500   -0.03311300    0.00000000  N        ...

DFTの分散力補正

DFT計算は、簡便に"ある程度"正しい分子の電子状態を見積もることができるので、私のような末端計算化学ユーザーに頻用される計算手法です。 そのなかでもよく使われるのが、B3LYPを汎関数とするものでしょう。 しかし弱点も多くあり、その中のひとつが長距離間ではたらく相互作用を見積もれないというものです。そもそも、それを記述するような項が汎関数に含まれていない、ということだそうです。( ここの一ページ目が分かりやすい ) π-π相互作用なんかが大事な場合は当然このままでは困ったことになりますし、水素結合について見積もる場合にも分散力は大事です。 これを解決する手段として、長距離補正項をもたせた汎関数というのが開発されてきました。。 その中の1つ、分散力補正項を汎関数に入れたいときの記述方法を、書き記しておきます。 EmpiricalDispersion=XXX このようなキーワードをインプットファイルに記入します。 XXXには、FD、GD3、GD3BJ が入ります。 それぞれ Petersson-Frisch 分散力、Grimme の D3 分散力、および、D3BJ 分散力モデルが使えます。 下に、直近の計算で使ったインプットの例を載せておきます。 # opt=tight freq=raman upbepbe/def2TZVP EmpiricalDispersion=GD3BJ geom=connectivity Int=ultrafine なかなか見つからなかったのですが、ヒューリンクスのGaussian16の販売促進ページに新しい機能として紹介されていましたが、ウチの09でも、GD3BJは利用可能でした。(他、ためしてません!) 共同研究をしている理論屋さんは、 計算コストがあんまりかからないのに 、結果が格段によくなるからグリンメさん、半端ないっておっしゃってました。 僕のやってる系は、二分子が会合したような構造なので、これを入れたほうが良いようでした。フェニル基がぶつかったりしている系を触っているかたは是非、いれときましょう! 追記、以下のページでも説明されて います。G09でも、一般的な汎関数についてはサポートされているようです。 コンフレックス上に上げられているマニュアル http:/...