投稿

ラベル(錯体化学)が付いた投稿を表示しています

分子軌道の表示 [isovalueってなに?]

イメージ
分子の軌道は、計算によって得られる重要な情報の一つです。細かな話ですが、 その記述の際のポイントに付いてです。 トップの画像の左右は、同じ錯体分子([Fe(O)(NH3)5]2+, 水素は表示していません)の軌道の一つです。違うのは、黄色い点線で示した「isovalue」という数値の大きさです。 ご存知のように、電子は原子核の近くにより大きな存在確率を持っており、原子核から離れるほどその存在確率は小さくなります。一つの分子軌道にはアップスピン、ダウンスピンの電子が1つづつ入りますが、その存在確率は、無限遠まで足し合わせることで2になります。 軌道を描画する際には、無限遠まで表示してもなんのこっちゃわかりませんので、適当なところで区切る必要があります。その設定が「 isovalue」の値となります。 単位は、1(e-)/ 1Å^3 となります。これは、 1Å角の立方体に、1電子入っているときの値を1とする単位系です。 (文献を読む場合には、体積の単位系に、Å の代わりに原子単位系のBorh [≒0.53 Å] を利用しているケースもあるようなので、注意してください。) 上の例では、左は0.02  (e-)/ Å^3 の密度になるところまで表記しています。 表面の内側の電子密度は  0.02  (e-)/ Å^3 より大きくなっています。 右の例では 0.1  (e-)/ Å^3 の密度になるところまで軌道を表示しています。どちらも、もちろん間違いではありませんが、電子密度のより高いところだけを表記したほうが、その軌道に「主に」寄与する軌道がハッキリする点でおすすめです(何をディスカッションしたいかによりますね)。 上の例は、鉄のオキシド錯体のHOMOを表示しています。配位子場理論では 、金属錯体のHOMO近傍の軌道は中心金属のd軌道と、配位子の軌道の反結合性軌道で近似されますが、右の例ではその様子が見られます。一方、左の例では、一つの軌道に様々な原子軌道の寄与が実際にはあることがわかります。
Natural Bond Orbital (NBO) Analysis, 自然軌道解析をやってみる

イメージ
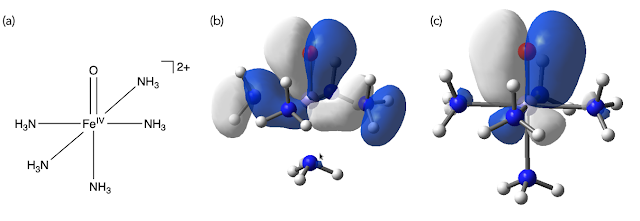
中心金属と配位子の間の結合次数が知りたい! しかし、量子化学計算結果を見ても、分子軌道として表示されているので個別のM–L相互作用についてはあんまり良くわかりません。 こんなときに、実験化学者を助けてくれるのが、NBOです。 [Fe(IV)(O)(NH3)5]2+ 錯体 (a) と、そのFe–O間のπ結合に相当するMO (b) と, NBO (c) MOでは、アンモニアにまで軌道が染み出しているのに対し、NBOではそのような染み出しができる限り抑えられており、鉄中心と酸素配位子の間の電子密度に焦点があたっているのがわかる。 名城大、永田先生が、メタンを例に わかりやすい図 を示されています。 これを見て、なんのこっちゃ?という人は、無機化学の教科書の分子軌道や、対称適合線形結合のところを勉強しましょう。[ハウスクロフト無機化学が、まだ割とわかりやすいように思います。] Wisconsin大Madison校、フランク・ワインホルド博士が1980年代に開発した手法で、彼のNBOについての総説は2019年現在、むちゃくちゃ 引用 されています。 この総説 を参考にざっくりと説明すると、NBO解析の手順は以下のとおりです。 0. まず、分子軌道をいつもどおりに計算します。 1. 続いて、得られた分子軌道を構成する原子軌道を切り出します。ここで、それぞれの原子軌道は、直行関係をもつように計算されています。 2. 更に、有機化学の教科書にあるような形で混成させることで、   自然混成軌道(NHO)を作ります。(sp3混成ってやりましたよね。あれです。) 3. 最後にこれらを線形結合させることで、2原子間の結合をシンプルに(あるいは我々の結合の見立てと合致する形で)記述する 自然結合軌道(NBO)を生成します。 一旦、たくさんの関数の足し合わせとして求まった分子軌道を、再び原子軌道 へと切り分けるところが、解析手法のミソ 。 良く分からなければ、とりあえず結合論で学習する、混成軌道を利用した分子の組み立てをやっていると考えれば良いと思います。 原子軌道 → 自然原子軌道(NAO) → 自然混成軌道(NHO) →自然結合軌道(NBO) → 自然局在化分子軌道(NLMO)→ 分子軌道 の順に、原子軌道がミキシングされ...

リガクの古いX線回折測定装置で取得したデータをOlex2で解析するときに

RAPIDを使っている、というマイノリティ(?)向けの記事です。 先日、なんとかinsを作る手順をしめしましたが、もうちょっと楽にやれます。 いろいろと問題があって苦労したので、情報共有。 まず、RAPID-AUTOを最新版にしましょう。 FS-Scale後に、Olex2対応のファイルが入った [Structure] という名前のフォルダが生成されるようになります。 中身は  shelx.hkl、shelx.p4p です。 回折装置からはshelx.hkl、shelx.p4pと、texray.inf の3種を持ち帰りましょう。測定温度はメモ。 Olex2の File→Open から、目的のshelx.hklを選択すれば、処理が始まります。 はじめに、空間群などの決定を行います。この操作で、XXX_trans.hkl、XXX_trans.ins が生成します。 あとは、どこぞのマニュアル通りです。 解析し終わって、もうひと難関。 最後にCIFを作るとき、反射角の情報などが自動ではいりません。(CrysAlisProであれば、自動で入る!) 以下の内容をやっていないと、CIF Checkでひっかかるぞ。 Olexのインターフェイスで以下を打ち込みましょう。 Abs Type: 外形補正をしてなければ [multi-scan] を選択 Abs Details: [ABSCOR (Rigaku, 1995)] と手打ち。 Abs T max: と、Abs T min:  おなじみ、texray.inf ファイルを開き、ABSMIN,ABSMAXの後ろの数字を打ち込んで下さい。 Marge Cif へすすむとCifが出てきます。ここにも足りてない情報があるのでtexrayから補完してあげましょう。 _cell_measurement_reflns_used:  CELNUM の値を打ち込む _cell_measurement_theta_max:  CELMAX の値を打ち込む _cell_measurement_theta_min  :  CELMIN の値を打ち込む 測定温度も空欄になってたかな?記入しときましょう! ...

DFTの分散力補正

DFT計算は、簡便に"ある程度"正しい分子の電子状態を見積もることができるので、私のような末端計算化学ユーザーに頻用される計算手法です。 そのなかでもよく使われるのが、B3LYPを汎関数とするものでしょう。 しかし弱点も多くあり、その中のひとつが長距離間ではたらく相互作用を見積もれないというものです。そもそも、それを記述するような項が汎関数に含まれていない、ということだそうです。( ここの一ページ目が分かりやすい ) π-π相互作用なんかが大事な場合は当然このままでは困ったことになりますし、水素結合について見積もる場合にも分散力は大事です。 これを解決する手段として、長距離補正項をもたせた汎関数というのが開発されてきました。。 その中の1つ、分散力補正項を汎関数に入れたいときの記述方法を、書き記しておきます。 EmpiricalDispersion=XXX このようなキーワードをインプットファイルに記入します。 XXXには、FD、GD3、GD3BJ が入ります。 それぞれ Petersson-Frisch 分散力、Grimme の D3 分散力、および、D3BJ 分散力モデルが使えます。 下に、直近の計算で使ったインプットの例を載せておきます。 # opt=tight freq=raman upbepbe/def2TZVP EmpiricalDispersion=GD3BJ geom=connectivity Int=ultrafine なかなか見つからなかったのですが、ヒューリンクスのGaussian16の販売促進ページに新しい機能として紹介されていましたが、ウチの09でも、GD3BJは利用可能でした。(他、ためしてません!) 共同研究をしている理論屋さんは、 計算コストがあんまりかからないのに 、結果が格段によくなるからグリンメさん、半端ないっておっしゃってました。 僕のやってる系は、二分子が会合したような構造なので、これを入れたほうが良いようでした。フェニル基がぶつかったりしている系を触っているかたは是非、いれときましょう! 追記、以下のページでも説明されて います。G09でも、一般的な汎関数についてはサポートされているようです。 コンフレックス上に上げられているマニュアル http:/...

Ni(II)はヤーン・テラーで歪むのか

イメージ
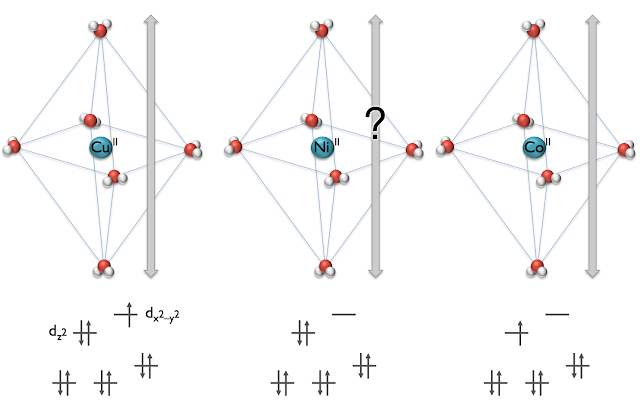
銅(II)ヘキサアクア錯体では、軸位にある水は、エカトリアル位の水よりも少し遠くに位置していることが知られている(下図左)。銅(II)を代表として、eg軌道に奇数個の電子を持っている金属錯体は、上記の錯体と同様の、z軸方向の歪みを持つことが知られている。 この歪みは、dx2–y2軌道とdz2軌道の縮退が解けることにより、エネルギーの利得が得られるためだと教えるのがヤーンテラー効果 (Jahn-Teller Effect ) の入門的な説明だ。 素直に考えて行けば、Co(II)に代表されるd7の電子配置を有する金属イオンや、ハイスピン状態をとったd4の金属イオンの八面体型錯体の場合、構造の対称性が低下することは容易に理解できる。 (縮退が自発的に解けることがポイントで、フラーレンラジカルアニオンのような高い対称性の骨格+奇数の電子をもつ有機分子でも起こることが知られている。) それではニッケル(II)ではどうなるのか(上図、中)?この場合も dx2–y2軌道とdz2軌道の縮退が解けるのではなかろうか。(d8では起こらないと習った気もする。) 学部生にこのことを教えていて引っかかったので、調べてみることにした。 多くの入門書には、「ヤーンテラー効果はd7やd9の配置の場合にみられる」とさらっと書いてあるにとどまり、d8の場合はヤーンテラーは出ないとだけ書いてある。 どこかの教授さまが記した講義資料を幾つか拝見するも、肝心な知りたいところが書いていない。 幾つかの英文サイトを逡巡して、丁寧に解説してあるものを見つけた。やはり、多少の論争もあるらしく(Niもヤーンテラーするよ派 vs しないよ派)、論争を踏まえた上で、やはりNi(II)はヤーンテラー効果が出ないとするものであった。 参照 http://www.adichemistry.com/inorganic/cochem/jahnteller/jahn-teller-distortion.html 以下、その解説の要約である。 ニッケル(II)の電子配置について、ハイスピン状態(HS)とロースピン状態(LS)の二つに分けて考える。 HS.「 ニッケル(II)のハイスピン錯体は、eg軌道に電子を詰め込む方法が一つしかない。 よって、軌道の対称性を崩そうにも、縮退...

Lanl2DZの使い方

イメージ
第6周期の重〜い金属イオンの錯体の計算をかけることがあったので、備忘録。 金属錯体分子の計算は、有機分子と比較して扱う電子の数が増えるので、ただでさえ遅くなりますが、第5-6周期になると、なおのこと大変。 基底関数によっては、「Xeまでしか対応してません」とか言って、計算が止まる(参考:HCPシステムズの ホームページ )。 重い元素では、結合に関与してこない内核電荷を真面目に計算せずに、「凍結」した状態として扱う有効内核ポテンシャル近似 (ECP) を用いることが、わたし(遷移金属錯体)の分野では多いです(2017年現在)。いわゆる擬ポテンシャル(Pseudopotential)の一種。論文によっては、フローズンコアと書いている場合もあります。 具体的な手法としては、Lanl2DZ(ロスアラモス国立研究所発のメソッド)、あるいはSDD(シュトゥットガルト-ドレスデンのチーム発)になるかと思います。 [この記事に興味がある方は、もしかしてコッチも読んだほうが・・・ 「SDDを使った重原子を含む分子の計算」 https://whereareelectrons.blogspot.com/2019/07/sdd.html ] 中心金属にECP、配位子に一般的な(6-31G等)基底関数を使って組み合わせる際は、Lanl2DZはダブルゼータ、SDDはトリプルゼータレベルなので合わせた方がよい、という話もあるようです。(計算科学.comさんの 記事 ) (トリプルゼータレベルのLanl2TZなんてのもあるそうです。ただ、gaussian09まではデフォルトでは入っていないので、自分で設定してやることが必要なようです。) 今回計算した金属元素についてはLanl2DZを使っている論文がマジョリティーのようだったので、Lanl2DZを用いましたが、自分のコミュニティーの論文なんかを読んでいるとSDDが多い気がします。 具体的な計算方法 入力ファイルの B3LYP/(基底関数) の部分に、Lanl2DZといれるだけで、計算できます。 この場合、第一、二周期元素にはD95Vという基底関数があてられ、Na-Biの元素にはLos Alamos ECP で内核ポテンシャルを近似した上で、 ダブルゼータレベルの関数で価電子の軌道計算が行われます。 少し...